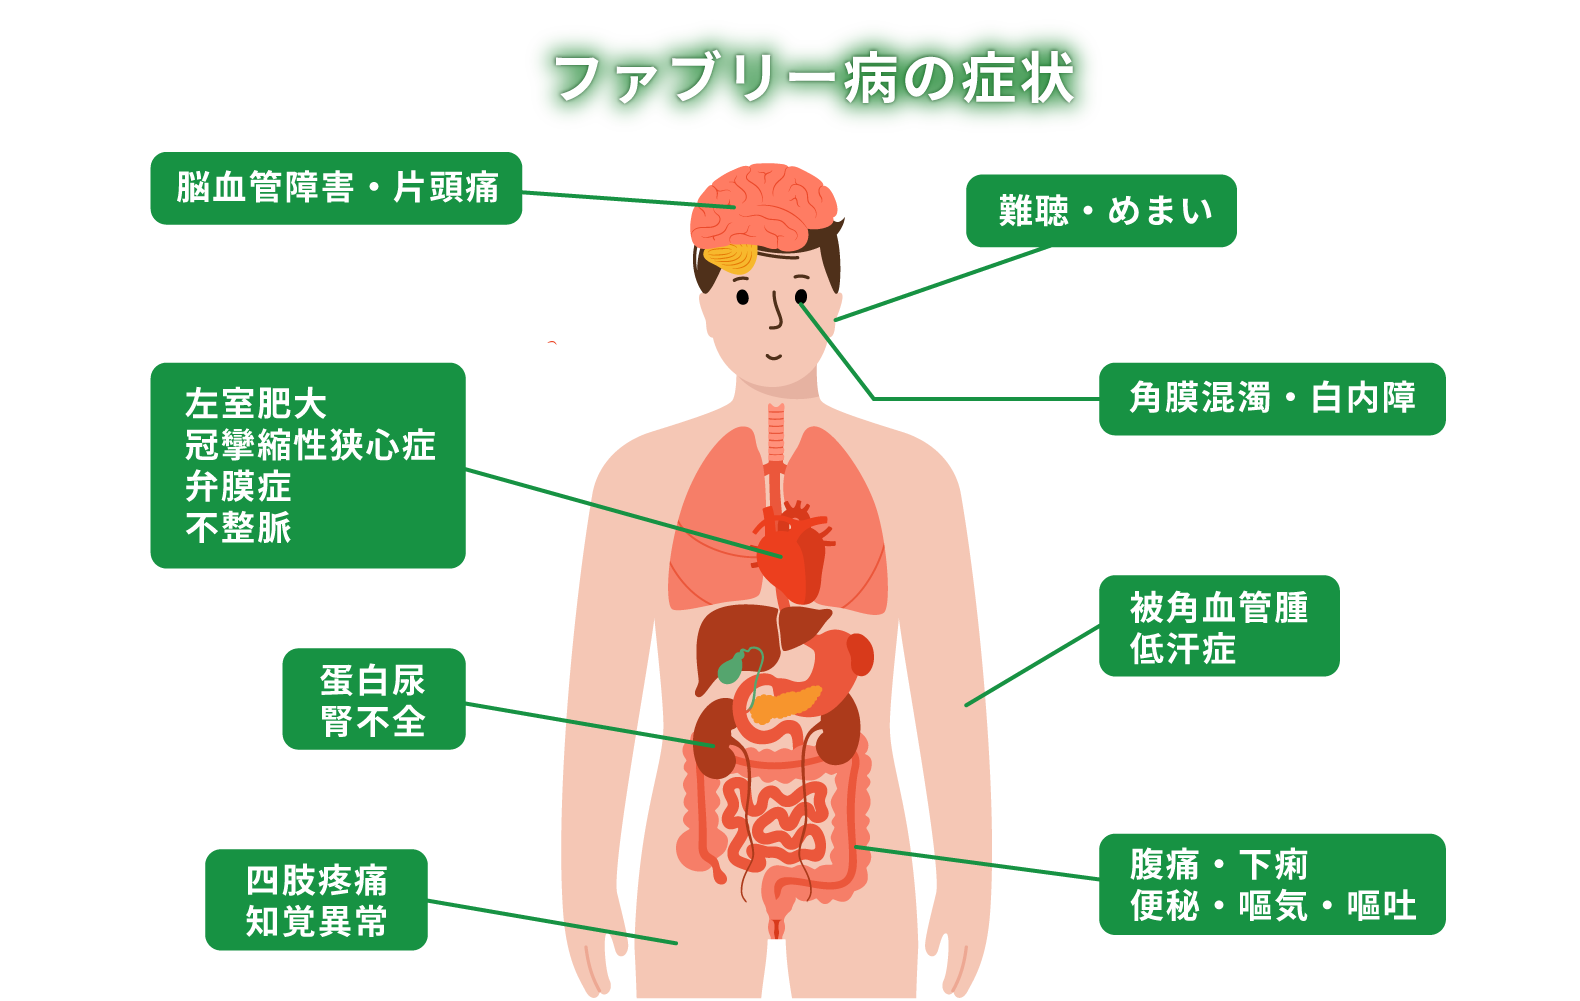
幼少期から続く原因不明の手足の激痛、運動しても汗をかけず体に熱がこもる不快感、あるいは健康診断で突然指摘された心肥大やタンパク尿――。これらの症状の背景に潜んでいる可能性があるのが、国が指定難病に定める代謝異常症「ファブリー病」です。かつては極めて稀な病気と考えられていましたが、診断技術の進歩や臨床データの蓄積に伴い、潜在的な患者数が想定以上に多い実態が浮き彫りになってきました。
ファブリー病は、放置すると不可逆的な腎不全や心疾患、脳卒中などを引き起こし、生命予後や生活の質(QOL)に重大な影響を及ぼします。しかし、早期に正確な診断を受け、適切な治療を開始できれば、進行を抑えて健康な人と変わらない日常生活を送ることが十分に可能となってきました。本稿では、初期症状の見分け方から遺伝の確率、指定難病の申請基準、そして2026年時点における最新の治療選択肢まで、専門医療現場の取材データと客観的事実を基に分かりやすく紐解きます。
📌 【この記事の重要ポイントまとめ】
- 要点1:ファブリー病は細胞内に老廃物が蓄積する進行性の遺伝性疾患で、小児期の手足の激痛や無汗症が代表的な初期サイン。
- 要点2:X連鎖性遺伝の形式をとるが、「女性は発症しない」という認識は誤りであり、女性でも心臓や腎臓に重篤な症状が現れるケースがある。
- 要点3:酵素補充療法やシャペロン療法など治療法が確立しており、指定難病の助成制度を活用した早期介入が予後を大きく左右する。
【病態の基礎】ファブリー病とは一体どんな病気?原因と進行のメカニズム
ファブリー病(Fabry disease)は、細胞内の小器官であるライソゾーム(リソソーム)に存在する酵素「α-ガラクトシダーゼ(α-Gal A)」が、遺伝子の変異によって生まれつき欠損しているか、あるいは働きが著しく低下しているために生じる先天性代謝異常症です。
本来であればこの酵素によって分解・代謝されるはずの複合糖脂質「グロボトリアオシルセラミド(Gb3 / GL-3)」やその代謝産物「Lyso-Gb3」が、全身の血管内皮細胞、神経細胞、心筋細胞、腎糸球体細胞などに過剰に蓄積していきます。この蓄積が長期にわたって続くことで、全身の臓器や神経に不可逆的な組織障害をもたらす進行性の疾患です。
臨床的には、小児期から典型的な症状が現れる「古典型(クラシック型)」と、酵素活性がわずかに残存しており中年期以降に心臓や腎臓の障害として発症する「遅発型(バリアント型)」に大別されます。特に遅発型は、原因不明の特発性肥大型心筋症や慢性腎臓病として長年見過ごされてきた経緯があり、循環器内科や腎臓内科の現場でも積極的なスクリーニングが行われています。
【初期症状とサイン】手足の激痛・汗が出ない無汗症を見逃さないためのチェック項目
ファブリー病の初期症状は、多くの場合、学童期から思春期にかけて現れます。しかし、見た目には異常が分かりにくいため、周囲から「仮病」や単なる「成長痛」と誤解され、診断に至るまで10年以上の歳月を要してしまうケースが少なくありません。
代表的な初期サインとして、以下の特徴的な症状が挙げられます。
- 手足の痛み(四肢疼痛・アクロパラステシア):手足の先が焼けるように熱く痛む発作的な神経障害性疼痛。発熱、運動、疲労、ストレス、入浴や急激な気温変化などが引き金となって生じます。
- 汗が出ない・出にくい(無汗症・低汗症):汗腺の自律神経障害により発汗機能が著しく低下します。体温調節がうまくできず、夏場や運動時に体に熱がこもり、激しい疲労感や立ちくらみを引き起こします。
- 皮膚の血管腫(被角血管腫):下腹部、太もも、臀部、陰部周辺などに、赤紫色の小さな発疹(血管の拡張)が多発します。
- 角膜混濁(角膜渦状混濁):視力には影響しないものの、眼科のスリットランプ検査で角膜に渦巻き状の混濁が確認されます。診断の決定打となる特徴的所見の一つです。
- 消化器症状:食後の激しい腹痛、下痢、吐き気などが頻発します。過敏性腸症候群と誤診されることが多く見られます。
【遺伝の仕組みと確率】女性は発症しないというネットの誤解と遺伝学的真相
ファブリー病は、性染色体である「X染色体」上にあるGLA遺伝子の変異に起因するX連鎖性遺伝(伴性劣性遺伝)の形式をとります。これに関してネット上や古い医学知識では「女性は単なる保因者(キャリア)であり、重い症状は出ない」と誤認されているケースが散見されますが、これは医学的に明確な誤りです。
男性(XY)はX染色体を1本しか持たないため、変異遺伝子を受け継ぐと確実に発症します。一方、女性(XX)は正常なX染色体と変異のあるX染色体を持ちますが、細胞ごとにどちらか一方のX染色体の働きが休止する「X染色体の不活化(ライオニゼーション)」がランダムに起こります。変異側のX染色体が優位に働く細胞が多い臓器では酵素欠損が生じるため、女性であっても男性と同等に重篤な心肥大、腎不全、脳梗塞を発症するリスクがあります。
親から子へ遺伝する確率は、親の性別によって明確に分かれます。
- 父親がファブリー病の場合:生まれる男児にはY染色体が受け継がれるため遺伝確率0%。生まれる女児には必ず変異X染色体が受け継がれるため遺伝確率100%(保因・発症リスク保有)。
- 母親が変異保有者(保因者または患者)の場合:性別に関係なく、生まれる子ども(男児・女児それぞれ)に50%の確率で変異遺伝子が受け継がれます。
このため、家系内に原因不明の若年性脳卒中、透析患者、ペースメーカー植え込みを受けた家族がいる場合、遺伝カウンセリングを伴うカスケード・スクリーニング(家族調査)の実施が強く推奨されます。
【臓器障害と予後データ】心肥大や腎不全・透析を防ぐための診断基準と比較検証
無治療のまま放置された古典型ファブリー病では、年齢とともにGb3の蓄積が進み、30〜40代以降に重大な臓器障害が顕在化します。腎障害の進行による末期腎不全と人工透析の導入、心筋細胞肥大に伴う心肥大・不整脈・心不全、そして若年性の脳梗塞・一過性脳虚血発作が三大死因となり、未治療の場合の平均寿命は男性で約50〜55歳、女性で約60〜65歳と大幅に短縮することが知られていました。
診断においては、男性では血液検査による血漿または白血球のα-Gal A酵素活性測定で酵素活性の著明な低下を確認すれば確定に至ります。一方、女性は酵素活性が見かけ上正常範囲にとどまることがあるため、バイオマーカーであるLyso-Gb3の定量測定およびGLA遺伝子解析(シークエンス解析)が必須となります。
| 項目 | 詳細・数値データ | 一般的な基準・相場 | 専門医療現場の見解・評価 |
|---|---|---|---|
| 発症タイプ別の特徴 | ・古典型:小児期発症(四肢痛・無汗症) ・遅発型:30〜50代発症(心肥大・腎不全) | 酵素活性が古典型は1%未満、遅発型は数〜10%程度残存 | 心肥大のみで発見される遅発型が循環器領域で多数発掘されている |
| 診断アプローチ | ・酵素活性測定(血液検査) ・Lyso-Gb3測定 ・GLA遺伝子解析 | DBS(乾燥ろ紙血検査)等による迅速検査体制が整備 | 女性は酵素活性だけで除外できないため遺伝子検査が決定打となる |
| 主な合併症とリスク | ・肥大型心筋症・致死的不整脈 ・タンパク尿から末期腎不全(透析) ・若年性脳梗塞 | 未治療時の生存期間短縮は男性で約20年、女性で約10〜15年 | 不可逆的な線維化(瘢痕化)が完成する前の早期介入が極めて重要 |
| 治療法と選択肢 | ・酵素補充療法(隔週点滴) ・薬理学的シャペロン療法(隔日経口) ・対症療法(鎮痛剤・ACE/ARB) | 年間数千万円規模の高額薬価だが指定難病助成の対象 | 患者の変異型やライフスタイルに合わせた治療法の個別化が進展 |
【2026年最新治療と費用】酵素補充療法(ERT)から経口シャペロン療法、指定難病の申請基準まで
2026年現在、ファブリー病の治療は「原因そのものにアプローチする疾患特異的治療」と「合併症を抑える対症療法」の両輪で進められます。蓄積した糖脂質を減らし、臓器障害の進行を食い止める手段として以下の治療法が確立しています。
1. 酵素補充療法(ERT:Enzyme Replacement Therapy)
不足しているα-Gal A酵素を体外から点滴投与し、組織内のGb3を分解する治療法です。遺伝子組換え技術を用いた製剤(アガルシダーゼ アルファ、アガルシダーゼ ベータ)を2週間に1回、生涯にわたって定期的に点滴静注します。さらに近年では、半減期を延長させて免疫原性を低減させたペグ化製剤(ペグニガルシダーゼ アルファ)など新たな治療選択肢も活用されており、患者の病態に応じた最適な投与設計が取られています。
2. 薬理学的シャペロン療法(経口内服薬)
患者自身が持つ変異酵素に結合し、立体構造を安定化させてライソゾームまで正常に輸送・機能させる低分子薬(ミガラスタット)による治療です。2日に1回、カプセルを空腹時に服用する経口治療であるため、通院負担が大幅に軽減されます。ただし、すべての変異に有効なわけではなく、遺伝子解析によって「適合変異(アメナブル変異)」であることが確認された患者にのみ適応されます。
医療費と指定難病(指定難病19)の申請基準
これらの特異的治療薬は非常に高額であり、保険適用前の薬剤費は年間で数千万円に達します。しかし、ファブリー病は厚生労働省の指定難病(告示番号19)に指定されています。都道府県に申請して「特定医療費(指定難病)受給者証」の交付を受けることで、医療保険の自己負担割合が3割から2割に引き下げられ、さらに世帯所得に応じた自己負担上限額(月額上限2,500円〜30,000円程度)が適用されます。
指定難病の認定を受けるための基準は、「酵素活性の低下または遺伝子変異によってファブリー病と確定診断されていること」に加え、各臓器の重症度分類(心病変、腎病変、中枢神経病変、四肢疼痛、あるいは治療継続の必要性)を満たすことが条件となります。
【実態検証】患者の手記と臨床現場の声から見えた「診断の遅れ」と向き合い方
医療関係者の証言や患者団体の手記、闘病記において共通して語られるのは、「確定診断がつくまでの孤独な苦しみ」です。幼少期に「手足が痛くて走れない」「暑くて倒れそうになる」と訴えても、レントゲンや一般血液検査では異常が出ないため、「気持ちの問題」「運動嫌い」「神経痛」と片付けられてきた過去を持つ当事者が大半を占めます。
また、診断が確定した際には「自分自身の健康への不安」と同時に、「親から受け継いだ」「子どもに遺伝させてしまったのではないか」という激しい心理的葛藤や自責の念に苛まれるケースが少なくありません。臨床遺伝専門医や認定遺伝カウンセラーは、「ファブリー病は誰のせいでもない偶発的な遺伝子の多様性であり、現在は早期治療によって人生の選択肢を狭めずに済む時代になっている」と強調しています。
【プロの結論】家族関係のケアと早期受診の判断基準
ファブリー病の疑いを持った際、あるいは家族に患者が出た際に最も重要なのは、過度な不安に陥ることなく専門医療機関(遺伝診療部、難病指定医のいる大学病院・総合病院)で適切な検査を受けることです。治療の開始が心筋の線維化や腎不全への移行前であれば、臓器機能を長期にわたって健全に維持することが臨床的に実証されています。家族間で遺伝の事実を共有することは心理的ハードルを伴いますが、正確な医学情報と公的支援制度の後ろ盾を得ながら、家族全体の健康を守るアプローチをとることが極めて重要です。
【ファブリー病とは】に関するよくある質問(FAQ)
Q1:ファブリー病の手足の痛みには一般的な解熱鎮痛剤(ロキソニンなど)が効きますか?
A1:一般的なNSAIDs(ロキソプロフェンやイブプロフェン)は、ファブリー病特有の神経障害性疼痛に対しては十分な効果が得られないことが多く、さらに長期連用は腎臓への負担リスクを高めます。鎮痛対策としては、カルバマゼピンやガバペンチノイドなどの抗てんかん薬・神経障害性疼痛治療薬が処方され、並行して根本治療である酵素補充療法等を行うことで痛みの頻度や強さを軽減させていきます。
Q2:新生児スクリーニングや任意の血液検査で早期発見できますか?
A2:現在、一部の自治体や医療機関において、希望者を対象とした拡大新生児スクリーニング(乾燥ろ紙血を用いたライソゾーム病スクリーニング)が実施されており、無症状の乳幼児期に早期発見される例が増加しています。成人であっても、専門外来を受診すれば迅速なろ紙血検査や遺伝子検査で確定診断が可能です。
Q3:ファブリー病の遺伝子変異を持っていても、一生症状が出ないことはありますか?
A3:男性の古典型変異の場合はほぼ全例で症状が現れますが、遅発型変異や女性の保因者の場合、症状の現れ方や発症時期には極めて大きな個人差があります。生涯にわたって軽微な所見にとどまるケースがある一方で、高齢になってから突然重い不整脈や腎不全を発症する事例もあるため、定期的な心エコー、心臓MRI、尿タンパク定量などの専門的モニタリングが不可欠です。
まとめ:今後の動向と失敗しないための判断基準
ファブリー病は、かつて「不治の難病」と恐れられていた時代から、2026年の現在においては「早期発見と継続治療によってコントロール可能な慢性疾患」へとパラダイムシフトを遂げました。診断の遅れを防ぐ鍵は、小児期の手足の痛みや無汗症、あるいは若年期の心肥大・原因不明のタンパク尿といったサインを放置せず、専門医による確定診断へつなげることです。
遺伝性疾患である以上、診断には医学的・心理的なサポートが不可欠ですが、指定難病の医療費助成制度や充実した遺伝カウンセリング体制を活用することで、生活や将来設計への負担を最小限に抑えることができます。心当たりのある症状が続く場合や家系内に同様の疾患が疑われる場合は、決して一人で抱え込まず、各地域の難病医療拠点病院や専門外来への相談を強く推奨します。 (出典: ファブリー 病 と は(Yahoo!ニュース))